刘建川・GROMACS 实战 | 生成UFF力场
大家好,我是刘建川,14 年深耕 GROMACS 分子模拟领域,始终专注分子模拟实战。UFF 力场几乎覆盖整个元素周期表,不仅支持有机小分子,还能让 GROMACS 处理无机物、周期性体系(如 MOF 材料)。除此之外,CHARMM、Amber GAFF、OPLS-AA、ATB 等其余力场的小分子拓扑生成方法,可参考往期对应教程。
目前在线生成 UFF 力场的站点已无法访问,我们可以使用官方提供的离线工具 obgmx 完成拓扑文件生成,该工具需要基于 OpenBabel 环境运行。下面为大家详细讲解完整的安装与使用流程。
一、安装 OpenBabel 环境
CentOS 系统可直接通过 yum 一键安装:
yum -y install openbabel
若 yum 安装失败,可采用源码编译方式安装。源码包可从 GitHub 官方发布页下载,获取: https://github.com/openbabel/openbabel/releases
将源码包上传至 Linux 系统,执行以下命令解压并编译安装(需 root 权限):
tar -jxvf openbabel-3.1.1-source.tar.bz2
cd openbabel-3.1.1/
mkdir build
cd build/
cmake ..
make
make install
编译完成后,输入以下命令验证安装,正常输出版本与帮助信息即为安装成功:
obabel --help
二、安装 obgmx 工具
下载 obgmx.tar.bz2源文件,上传至 Linux 后执行解压命令(需 root 权限):
tar -xjf obgmx.tar.bz2
解压完成后,创建程序目录并迁移资源文件:
mkdir /usr/local/ob-gg-232
mv ./share /usr/local/ob-gg-232
将主程序复 制到系统可执行目录,实现全局调用:
cp obgmx /usr/local/bin/
安装完成后,在终端输入 obgmx回车,程序正常输出提示信息即为安装成功。
三、使用 obgmx 生成拓扑文件
obgmx 仅识别 mol2 格式文件,若手头只有 PDB 结构,可先使用 Materials Studio、GaussView 等工具转换为 mol2 格式——mol2 文件包含完整成键信息,是程序生成成键参数的必要依据。
将准备好的 mol2 文件放入工作目录,执行以下命令即可自动生成分子的 itp、top 等拓扑文件:
obgmx test.mol2
命令执行完成后,当前目录会生成对应的拓扑与结构文件。

四、补充分子电荷参数
默认生成的 obgmx.itp 文件中,所有原子的电荷均为 0,需要手动补充电荷参数。如果是大型周期性体系,可先取出单个晶胞生成电荷,再批量扩充至全体系。
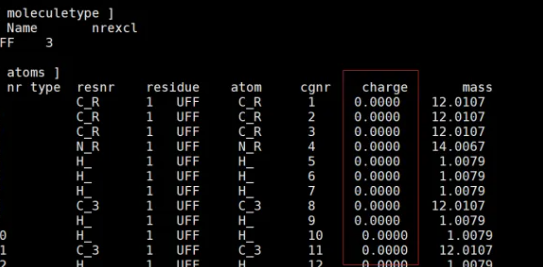
电荷生成的方法有多种成熟方案可供选择,生成对应电荷后,借助文本编辑器的列选择功能,将电荷数值批量粘贴到 obgmx.itp 的对应列中即可。
完成拓扑文件生成与电荷补充后,就可以将 UFF 力场体系投入 GROMACS 中开展后续的能量最小化与分子动力学模拟,适配无机材料、MOF 等特殊体系的研究需求。