首页/文章/ 详情

14年GROMACS实战,我为什么要再讲一次"界面张力"

精品
作者优秀平台推荐
详细信息
文章亮点
作者优秀
优秀教师/意见领袖/博士学历/特邀专家/独家讲师
平台推荐
内容稀缺
3月前浏览1355
 
点击文尾阅读原文查看
作者 |  刘建川 仿真秀优秀讲师
首发 | 仿真秀App 
图片    
大家好,我是刘建川(刘十三)。 我教GROMACS超过十年,带过上百个研究生,看过太多因为建错盒子、配错力场而浪费掉几周甚至几个月模拟时间的案例。这也是我坚持做分享的原因——模拟这件事,光看手册学不会,必须有人带你跑一遍。6月17日晚8点,我在仿真秀官网将再次开讲,手把手带你搞定GROMACS计算界面张力,避开我当年踩过的所有坑。
01    

界面张力:微观世界的“表面紧绷感”    

我们先跳出公式,直观理解一下界面张力。你可以把它想象成两种不相溶液体(比如油和水)接触时,界面处产生的一种“紧绷感”。物理学上,它的定义是增加单位面积界面所需做的功,单位是毫牛每米(mN/m)。
这个概念离我们并不远:
  • 日常生活:洗洁精能去油污,就是因为其中的表面活性剂能大幅降低油水间的界面张力,让油滴更容易分散在水中。
  • 工业核心:在三次采油中,向油藏注入表面活性剂溶液来降低油水界面张力,是提高原油采收率的关键技术[10]。乳液稳定、防水材料设计等都离不开对界面张力的精准调控。
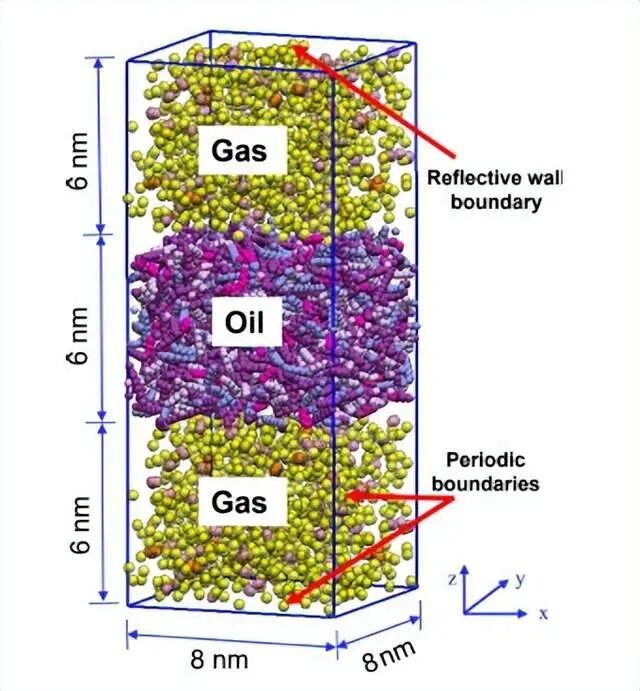
实验测量界面张力(如悬滴法、旋滴法)能给出宏观数值,但很难揭示界面的微观结构:表面活性剂分子是如何排列的?界面厚度是多少?分子动力学模拟正好弥补了这个短板。它让我们能“看到”每一个原子的运动,从本质上理解界面现象,并能在配方投入实验前进行低成本、高效率的预测和筛选。
02    

GROMACS如何“计算”出这个力?    

GROMACS最常用的方法是压力张量法。其核心公式来源于Irving-Kirkwood理论,对于界面平行于XY平面的体系,计算如下:


$\gamma = \frac{1}{n} \cdot Lz \cdot \langle P{zz} - \frac{P{xx} + P{yy}}{2} \rangl$
别被符号吓到,我们来拆解一下:
  • γ:就是我们想求的界面张力。
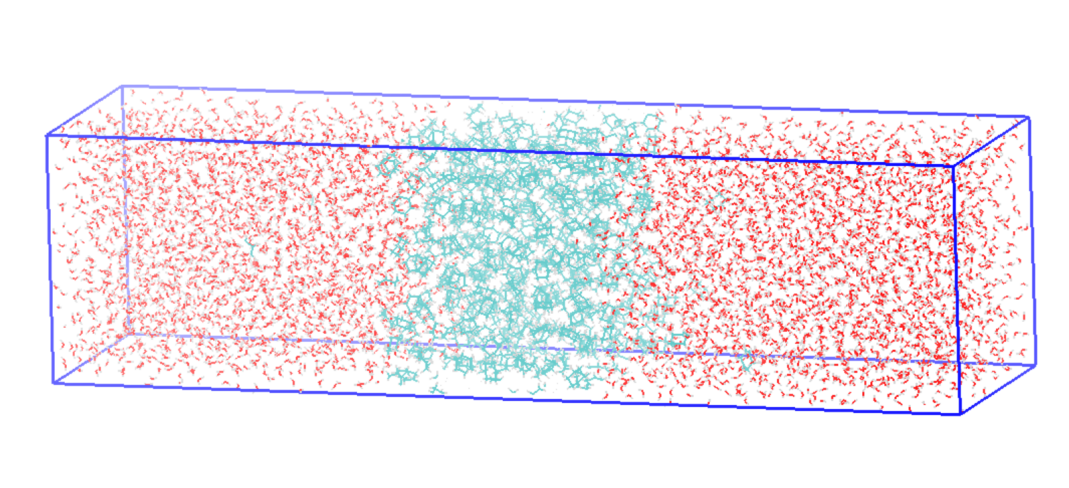
  • n:体系中的界面数量。比如中间是油、上下是水的“三明治”结构,就有两个油水界面,n=2。
  • Lz:模拟盒子在垂直于界面方向(通常是Z轴)的长度(单位:纳米)。
  • Pxx, Pyy, Pzz:体系在X、Y、Z三个方向上的压强分量(单位:巴)。尖括号表示对模拟时间取平均。
物理图像:公式计算的是法向压强与侧向平均压强的差值。在界面处,分子受到来自同相分子的吸引力(主要是侧向),导致侧向压强Pxx、Pyy小于法向压强Pzz,这个差值就体现了界面的“紧绷”程度。
这里有一个至关重要的实战经验:很多人直接用
gmx energy 命令提取 #Surf*SurfTen
这个值,然后困惑结果不对。实际上:
#Surf*SurfTen =Lz * (Pzz - (Pxx+Pyy)/2),它少除了界面数n,并且单位是
bar·nm。需要先将其除以10,转换为mN/m量级。
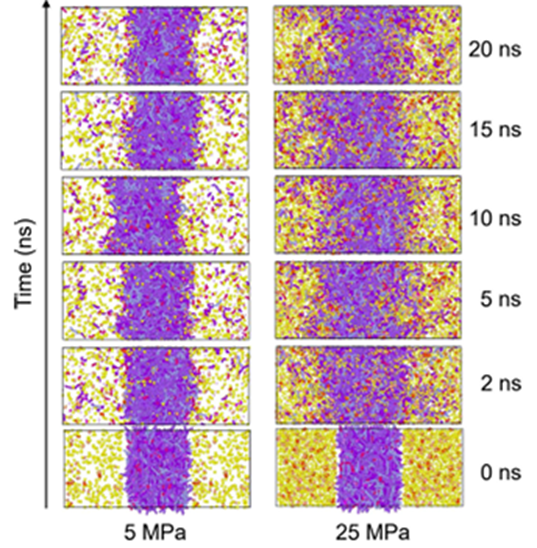
对于双界面体系,还需要再除以2。
所以,对于油水双层体系,正确的换算关系是:最终界面张力 (mN/m) = #Surf*SurfTen (bar·nm) / 20。
03    

十年实战,总结这些“坑”你别踩    


建模:盒子是舞台,搭错全剧毁  
构建一个正确的双层界面模型是成功的一半。主流思路有两种:
1、先建油相,再“拉高”盒子加水:先用
2、直接构建“三明治”结构:在足够高的盒子中,手动或通过脚本将油分子置于中间区域,水分子置于两端。
gmx insert-molecules在立方体盒子中插入油分子,经NPT平衡得到合适密度的油相本体。然后用gmx editconf将盒子在Z轴方向拉长(比如3倍),再使用gmx solvate在两端填充水。
关键点:拉长盒子并填充水后,中间会形成一段真空层(或低密度区),这非常重要。它确保了在Z方向周期性边界条件下,我们能得到两个独立的气-液或液-液界面,而不是一个被扭曲的界面。
特别注意表面活性剂体系:如果你模拟含有表面活性剂的油水界面,切忌直接用文献中的界面张力实验值来对标你的初始模拟结果。因为模拟中表面活性剂在界面的吸附量可能远未达到实验测量的饱和状态。正确做法是,先构建一个非饱和吸附的模型,然后进行NPγT(恒定法向压强、界面张力和温度)模拟,让表面活性剂在界面达到吸附平衡后,再进行计算[2]。


力场与拓扑:适配比精度更重要  
选择力场时,盲目追求所谓的“高精度”力场往往不如选择与你的体系适配、且有可靠文献验证的力场组合。

体系组分

推荐力场

说明

油相(如烷烃)

OPLS-AA, GROMOS

OPLS-AA对有机分子参数化较全;GROMOS计算效率高。

水

SPC/E, TIP3P, TIP4P

SPC/E常与GROMOS搭配;TIP4P/2005在界面性质方面表现更优[4]。

表面活性剂

根据头基/尾链选择

可能需要组合不同力场,或使用GAFF等通用力场。务必引用参数来源。

我的经验是:先复现一篇靠谱文献中的结果。用文献中的力场和参数,计算一个已知体系(比如纯水表面张力或简单油水界面),确保你的流程能得出相近结果。这能帮你排除掉80%的后续问题。


mdp参数:魔鬼在细节里  
.mdp文件是GROMACS模拟的大脑,这里设置错误,结果必然出错。
  • 压力耦合(pcoupl):对于平板界面体系,必须使用半各向同性(semiisotropic)耦合。重要提醒:
pcoupltype = surface-tension 是用于保持界面张力恒定的模拟,而不是用来计算界面张力的!计算张力时,我们用的是普通的压力耦合,让体系在设定压强下松弛,然后分析其产生的压力张量差值。
  • 温度耦合(tcoupl):平衡阶段推荐使用v-rescale,它能更好地维持温度分布。生产采样阶段可使用Nose-Hoover。
  • 步长与截断:通常,dt=0.002 ps(2飞秒)是安全选择。范德华力和静电力的截断半径(rvdw和rcoulomb)一般设为1.0-1.2 nm,并务必使用dispcorr = EnerPres进行长程校正,这对获得正确的压力值至关重要。


平衡与判断:耐心是美德  
界面体系需要更长的平衡时间。我的经验是,一个几万原子的油水体系,10-20 ns的平衡时间是起步价。
如何判断平衡?
  • 盒子尺寸:特别是Z向长度Lz,需要在一个平均值附近小幅波动,不再有漂移趋势。
  • 体系能量:势能、动能达到稳定平台。
  • 密度分布(Profile):使用gmx density
分析不同组分的密度沿Z轴的分布。当油相和水相的密度平台区稳定,界面区域形状不再变化时,才算真正平衡。
如果界面波动异常剧烈,检查:
  • 盒子Z向长度是否太短,导致两个界面相互影响?
  • 温度设置或耦合是否合理?
  • 模拟时间是否足够长,让界面充分弛豫?


后处理:从数据到洞察  
平衡后的模拟轨迹,才是计算界面张力的原料。
提取压力分量:这行命令会输出三个方向的压强和盒子Z长度的时间序列。
计算与换算:将Pres-XX,Pres-YY,Pres-ZZ,Box-Z代入前面公式计算每一帧的瞬时张力,再取平均。
或者,直接使用gmx energy提取#Surf*SurfTen,然后牢记除以20(双界面,且单位换算)。
评估收敛性与误差:
  • 收敛性:将总模拟时间分成若干段(如前5ns、前10ns、全部15ns),分别计算张力,看数值是否趋于稳定。
  • 误差估计:gmx energy输出的Err.Est.
列提供了基于块平均法的误差估计,这是一个非常实用的统计误差参考。
核心经验复盘:1)建模留好真空层;2)力场先求适配再谈精度;3)压力耦合用semiisotropic,别用surface-tension;4)平衡看密度分布,时间要给够;5)后处理记得#Surf*SurfTen / 20。
04    

给模拟新手的几句真心话    

做了这么多年培训和答疑,我想对初学者说:
  • 从小处着手:不要一上来就挑战包含表面活性剂、离子、复杂分子的超大体系。先用几百个分子的纯油水体系练手,把整个流程跑通,理解每一个输出。
  • 复现是金律:在你开始自己的创新工作前,找一篇思路清晰的文献,完完整整地复现一遍。这个过程能帮你建立正确的参照系和手感。
  • 命令行不是负担:熟悉GROMACS命令行操作,不是为了炫技,而是为了高效排错和自动化。一个脚本能帮你省下无数重复劳动的时间。
  • 可视化是你的眼睛:多使用VMD、PyMOL或GROMACS自带的gmx view。亲眼看看你建的盒子、平衡前后的密度分布、分子的排列,很多问题会一目了然。
  • 犯错是进步的阶梯:模拟算错了、结果不理想,这太正常了。我早期犯的错误比你们多得多。关键是要弄清楚为什么错,是模型问题、参数问题还是分析方法问题?每一次debug,都是你对体系理解加深的过程。
05    

直播预告:手把手带你通关    

看了这么多干货,是不是觉得信息量有点大?别担心,我把我十多年的经验,浓缩成了一场直播加餐课,带你一步步实操。
直播主题:刘建川 · GROMACS实战:手把手教你计算界面张力
直播时间:6月17日(周三)20:00
直播平台:仿真秀官网和APP
请识别下方二维码观看和回放

(完)

声明:本文首发仿真秀App,部分图片和内容转自网络,如有不当请联系我们,欢迎分享,禁止私自转载,转载请联系我们。欢迎投稿,投稿与技术交流请联系杨老师18610516616(微同)
喜欢作者,请点赞和在看

来源:仿真秀App
Comsol化学通用电力MATLABUG理论材料机器人分子动力学J-OCTAGROMACS
著作权归作者所有,欢迎分享,未经许可,不得转载
首次发布时间:2026-06-22
最近编辑:3月前
仿真圈
技术圈粉 知识付费 学习强国
获赞 12103粉丝 23560文章 4677课程 277
点赞
收藏
作者推荐
未登录
还没有评论
课程
培训
服务
行家
VIP会员 学习计划 福利任务
下载APP
联系我们
帮助与反馈