Bruggeman公式计算的迂曲度靠谱么?
引言
工程师和科研人员在构建电化学模型时总会遇到一个经典难题:“如何准确描述电化学系统中多孔介质的传输现象(如电荷和离子传输)?”
这个问题在锂电池领域尤其突出。多孔电极的微观结构直接决定了锂离子的传输效率,进而影响了电池的快充性能和能量密度。然而,多孔电极内部的微观结构是极其复杂的,直接求解微分方程非常困难。如果能通过测量简单的参数就预测出复杂的宏观性能,那就太方便了。
Bruggeman 公式,正是在这样的背景下诞生于 1935 年。它凭借“仅需孔隙率就能估算传输性能”的简洁之美,在燃料电池和锂离子电池等电化学研究领域备受青睐。
但是, 这位“老朋友”并不像表面看起来那么简单。由于其原始德语手稿难以获取,导致学术界长期对其局限性认识不足,甚至存在一些普遍的误解和混乱。
这篇文章,将结合最新的科研文献,带您重新认识 Bruggeman 公式。我们不仅要看它是什么,更要弄懂它不是什么,最终目标是:让你在自己的研究和工作中,学会审慎地应用这个公式。
Bruggeman 公式的理论基石
Bruggeman 的“初心”,就是提供一个简洁的数学工具,将微观的无序与宏观的性能联系起来。其最著名的推论之一,便是预测多孔介质的“曲折度因子 τ”与孔隙率(ϵ)的关系。在理想情况下,它给出了一个极其简洁的幂律关系:
对于由球形颗粒构成的多孔介质: τ=ϵ-0.5 对于由圆柱形颗粒构成的多孔介质:τ=ϵ-1
这里的 τ 是一个关键参数,它量化了孔道对传输的阻碍程度。然而,这个简洁的公式建立在一系列“苛刻”的理想化假设之上,这正是其应用边界的来源。
Bruggeman成立的“四项基本假设”
相组成假设:多孔介质由两种均匀且各向同性的相组成。 颗粒尺寸假设: 每相的颗粒相对于多孔介质尺寸非常小,可视为微观均匀。 分布假设:每相在样品中随机分布,无定向排列。 几何形状假设:颗粒形状被严格限定为球形或圆柱形
只有当一个体系严格遵守这四项基本原则时,Bruggeman公式的预测才可能是可靠的。然而在现实中,大多数体系都会或多或少地违背它们。
Bruggeman“翻车”的高发区
理解模型的局限性,是“审慎应用”的第一步。最新的研究告诉我们,以下几个场景是Bruggeman公式“翻车”的高发区。
场景一:遇上“奇形怪状”的颗粒
以锂电池为例,NMC正极材料的颗粒接近球形,而石墨负极的颗粒则是典型的片状。在极片制造的压延过程中,这些石墨片会像扑克牌一样倾向于平躺,其长轴平行于集流体 。这导致了极大的“各向异性”:锂离子在平行于集流体方向(面内)的传输路径相对通畅,但在垂直方向(穿透厚度)则要绕很远的路。研究表明,石墨负极穿透厚度方向的曲折度,可能是面内方向的3倍之多(图1)![1] 而Bruggeman公式假设各向同性,完全无法捕捉这种方向差异,会严重低估真实阻力。
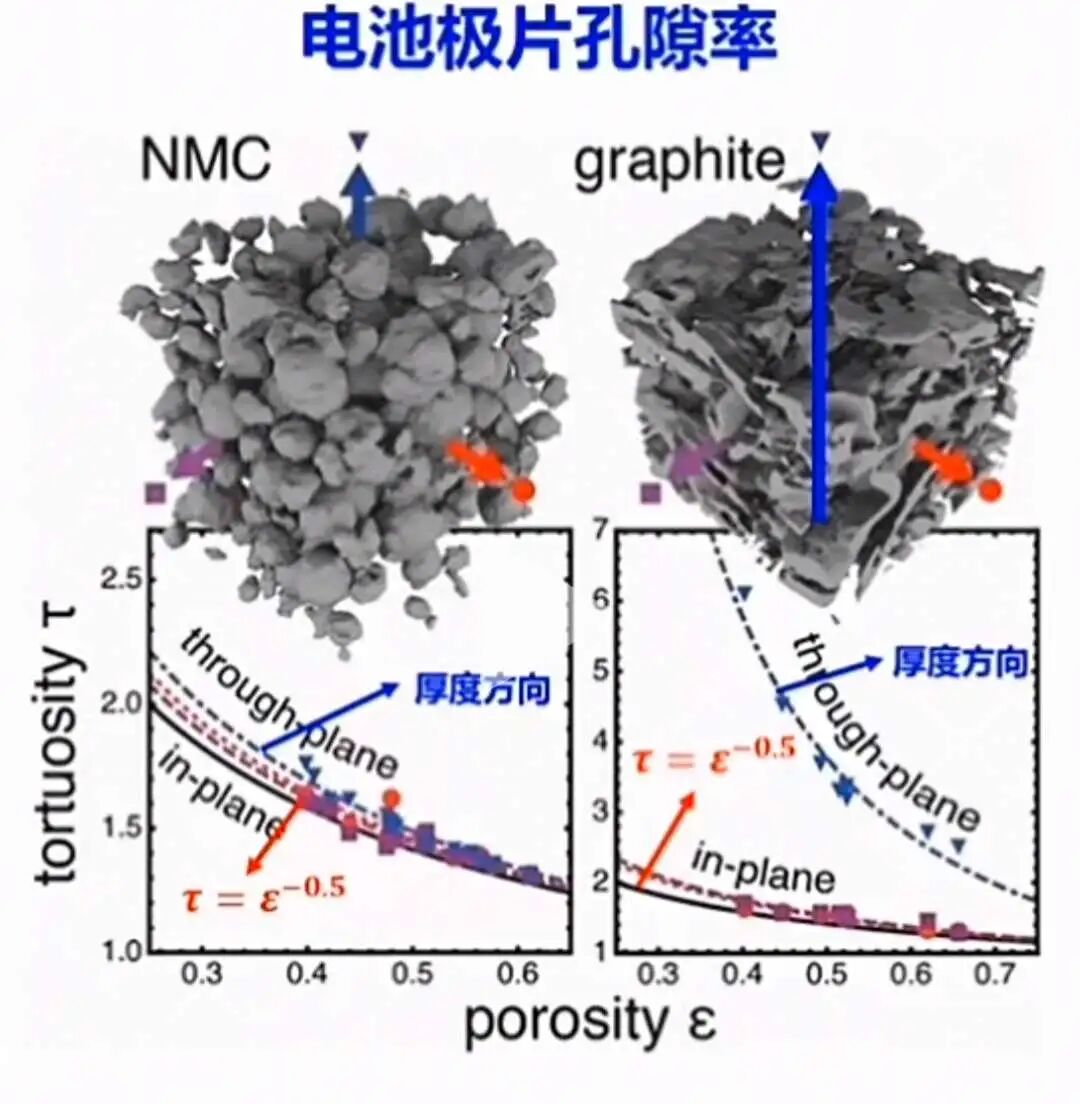
图1. NMC和石墨极片在厚度和面内方向的迂曲度差异对比(图片源自锂想生活)
场景二:忽视“碳-粘结剂相”
在电池电极中,除了活性物质颗粒,还必须添加导电剂(如碳黑)和粘结剂,它们共同构成了所谓的“碳-粘结剂相”(Carbon-Binder Domain, CBD)。这些纳米级的添加剂,通常在X射线断层扫描(X-ray CT)等常规表征中是“隐形”的,因为分辨率不足,导致它们所在的区域被错误地识别为孔隙。
这是一个巨大的陷阱!我们以为的“孔道”,实际上已经被CBD这个“隐形房客”占据并分割成了更小的纳米孔网络 。这额外增加的曲折度是惊人的。一项全面的研究通过三种独立方法(微观结构建模、宏观模型拟合、电化学实验)交叉验证后指出:如果只考虑活性物质骨架来计算曲折度,那么对于压延后的电极,其实际曲折度会被低估1.35至1.81倍。[2] 这意味着,Bruggeman公式基于一个被严重高估的“孔隙率”,给出的自然是一个过于乐观的错误答案。
场景三:看似吻合,实则“巧合”
在许多电极常用的孔隙率范围(30-70%)内,多种不同的理论模型给出的曲折度预测值都落在一个很窄的范围内(图2)。[3] 因此,实验测量值与Bruggeman预测值的偶然相似,可能只是巧合,并非理论的真正适用。
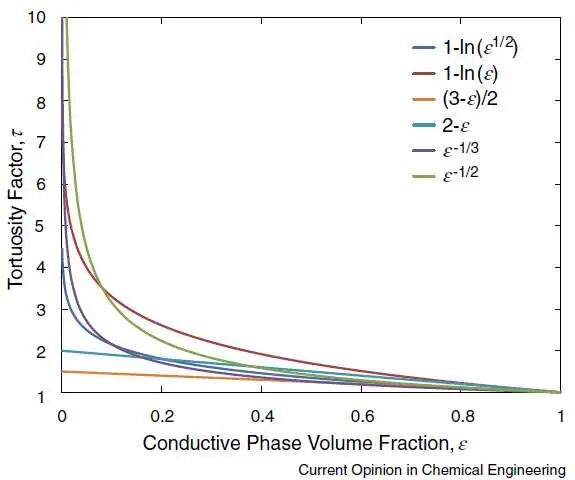
图2. 不同理论模型计算的迂曲度因子随孔隙率变化曲线
场景四:物理机制超出“能力圈”
Bruggeman公式基于简单的扩散传输机制。当体系中孔隙特征尺寸减小至与分子平均自由程相当时, 分子与固体壁面的碰撞成为限制扩散的主导因素(即克努森扩散)。这时简单套用Bruggeman计算会严重高估有效扩散系数。[3] 必须使用更复杂的模型,或者完全舍弃 Bruggeman,使用基于图像或分子动力学的计算方法。
Bruggeman应用“避坑”指南
看到这相信大家应该已经明白了,Bruggeman公式并非万能灵药,能直接套用它的现实体系是十分有限。简而言之,只要你的体系存在非球形颗粒、各向异性、低孔隙率,或不可忽视的第二相(如CBD),就需要提高警惕。
与其盲目套用,不如学会如何优雅地“避坑”:
方法1:实验为王,直接测量
最可靠的方法是通过实验直接测量。例如,采用阻抗谱技术,在对称电池中使用“阻塞电解液”(即不发生嵌入反应的电解液),可以直接测得电极的有效离子电导率,从而计算出真实的曲折度。[4]
方法2:三维成像,眼见为实
利用X射线断层扫描(X-ray CT)等3D成像技术直接观察微观结构,再结合数值模拟计算曲折度。[4] 但切记,常规CT看不见CBD 。如果你采用了这种方法,请务必考虑引入一个1.35-1.81的修正系数来补偿CBD带来的影响。
方法3:交叉验证,寻求共识
永远不要只信一个模型或一种方法。最稳妥的做法是:将Bruggeman的估算、3D成像模拟以及直接的电化学实验测量结果放在一起,互相印证,做出最可靠的判断。
结语
在您的研究中,Brueggeamn公式帮过您还是“坑”过您?欢迎在留言区分享您的故事与见解,我们一同探讨!
参考文献:
[1] Adv. Energy Mater. 2014, 4, 1301278
[2] Journal of The Electrochemical Society, 165 (14) A3403-A3426 (2018)
[3] Current Opinion in Chemical Engineering 2016, 12:44–51
[4] Journal of The Electrochemical Society, 163 (7) A1373-A1387 (2016)