刘建川・GROMACS 干货 | 原子/离子半径周期表
大家好,我是刘建川,14 年深耕 GROMACS 分子模拟领域,始终专注分子模拟实战。今天给大家分享两张非常实用的 原子 / 离子半径周期表。
如果你平时做的是:
GROMACS|分子动力学|材料模拟|离子体系|配位分析|力场参数
这两张图非常值得收藏。
🔴 一张看趋势,一张查数据。
很多做分子模拟时经常要临时查的基础尺寸信息,这两张图基本都能快速找到。
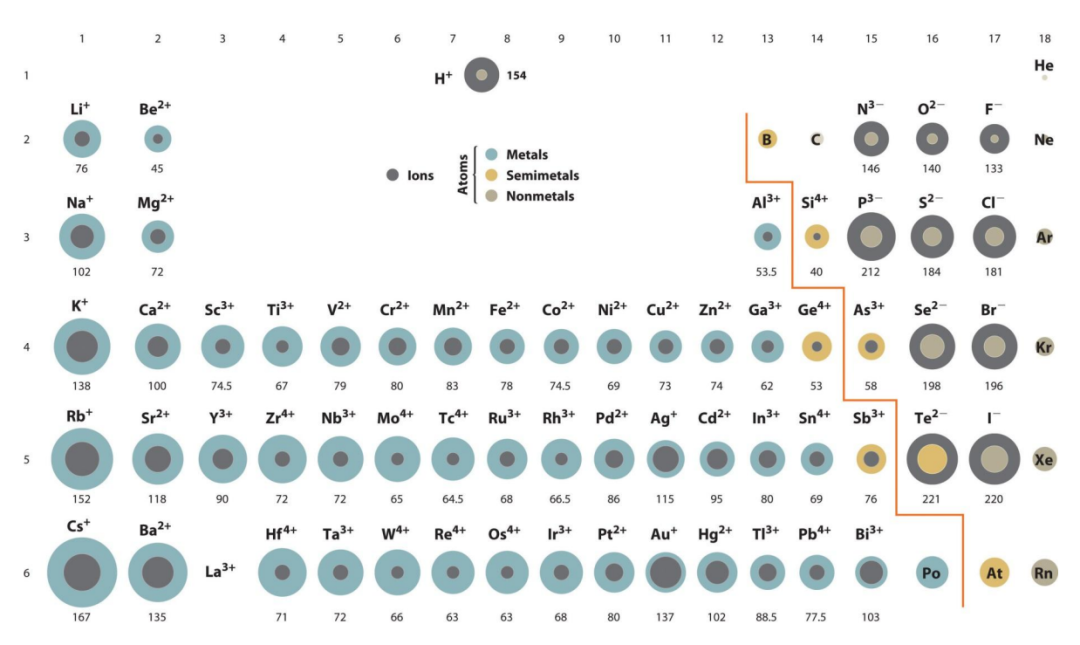
🔵 01|常见离子半径周期表
单位:pm(皮米)
这张图最大的优点就是:
🔴 直观。
不同离子的大小直接通过圆圈尺寸表示,因此可以非常快速地比较不同元素、不同价态离子的尺寸差异。
例如:
| 76 pm | |
| 102 pm | |
| 138 pm | |
| 72 pm | |
| 100 pm | |
| 181 pm | |
| 196 pm | |
| 220 pm |
🟢 一个很明显的周期规律
同族元素从上到下,离子半径通常逐渐增大:
Li⁺ < Na⁺ < K⁺ < Rb⁺ < Cs⁺
随着周期数增加,电子层数增加,最外层电子距离原子核越来越远,因此离子尺寸通常逐渐增大。
同时通常还可以观察到:
🔵 阳离子半径通常小于对应中性原子半径
🔴 阴离子半径通常大于对应中性原子半径
🟢 02|原子、共价及离子半径周期表
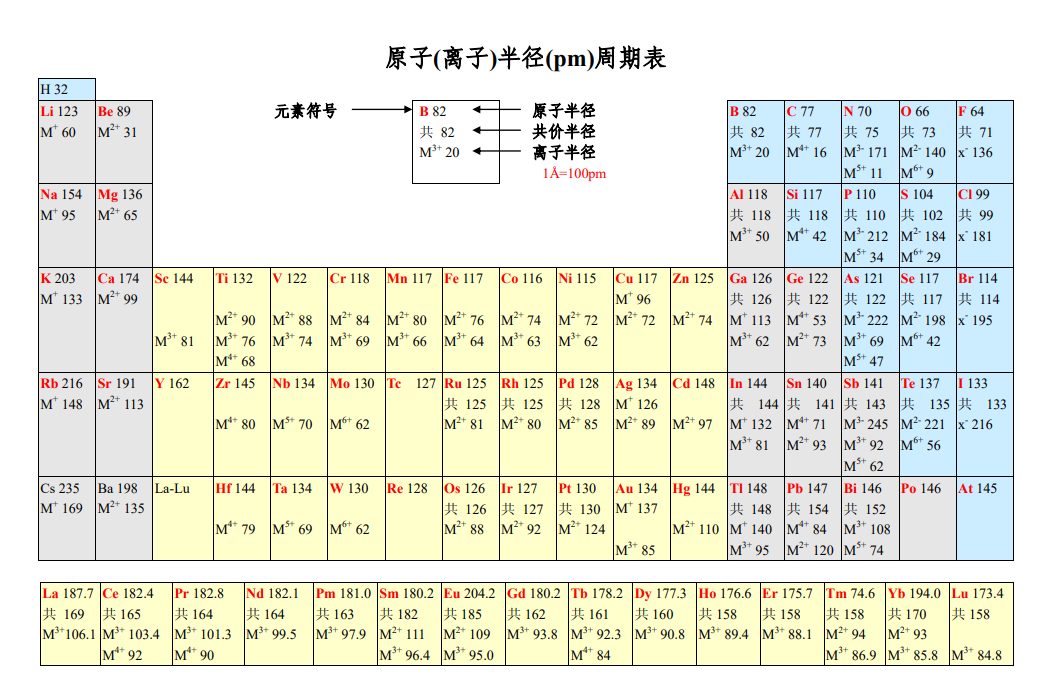
相比第一张图,第二张表包含的信息更加丰富。
其中整理了:
🟢 原子半径 🟢 共价半径 🔵 不同氧化态下的离子半径 🟠 部分过渡金属离子数据 🟠 镧系元素相关数据
对于需要快速查阅基础尺寸数据的同学来说,这张表非常方便。
🔵 举两个简单例子
Na
原子半径约:
🟢 154 pm
而 Na⁺ 半径约:
🟢 95 pm
Mg
原子半径约:
🟢 136 pm
而 Mg²⁺ 半径约:
🟢 65 pm
从这些数据可以明显看到:
🔴 原子失去电子形成阳离子之后,半径通常会明显减小。
主要原因包括:
最外层电子被移除后,电子层数可能减少; 剩余电子受到原子核的有效吸引增强; 电子云整体向原子核方向收缩。
相反:
🔵 原子得到电子形成阴离子之后,半径通常会增大。
电子数增加以后,电子之间的排斥增强,电子云整体会进一步扩展。
🟠 03|这些半径数据和 GROMACS 有什么关系?
这里有一个做分子模拟时非常重要的概念。
在经典分子动力学中,我们一般不会直接把某个“离子半径”作为固定尺寸输入 GROMACS。
原子或离子的空间尺寸,更多是通过力场中的参数体现,例如:
🟠 Lennard-Jones 参数 🟠 σ / ε 参数 🟢 范德华相互作用 🔵 静电相互作用 🟢 原子类型 🟠 力场参数化方案
共同决定。
🔴 因此,周期表中的“离子半径”和 GROMACS 力场里的 LJ 参数,并不是完全相同的概念。
这一点要特别注意。
🔵 04|那为什么做分子模拟还要看离子半径?
虽然我们不会直接把离子半径填进 .top 或 .itp 文件,但这些基础数据依然很有参考价值。
🟢 ① 判断结构尺寸是否合理
例如:
Na⁺、K⁺、Ca²⁺ 等离子的相对大小,至少应该符合基本的化学规律。
如果模拟得到的结构在尺寸关系上明显异常,就值得进一步检查模型是否合理。
🟢 ② 辅助分析离子配位结构
离子尺寸会影响很多结构性质,例如:
配位距离 配位数 第一水合层 第二水合层 蛋白质配位 配体结合 表面吸附
尤其是在分析金属离子体系时,离子尺寸往往是理解配位结构的重要基础。
🟢 ③ 理解 Na⁺ 和 K⁺ 为什么表现不同
Na⁺ 和 K⁺ 都是:
🔵 +1 价离子
但它们的尺寸明显不同。
这种尺寸差异会进一步影响:
🟢 水合结构 🔵 离子通道选择性 🟠 界面吸附 🟢 配位行为 🔵 与蛋白质或材料表面的相互作用
🔴 “价态相同”并不意味着“模拟行为相同”。
🟠 ④ 辅助检查力场参数
如果模拟中发现:
🔴 某个离子与配体距离明显过近
或者:
🔴 某个金属离子的第一配位层结构明显异常
可以进一步检查:
🟠 原子类型是否正确 🟠 电荷参数是否合理 🟠 LJ 参数是否合适 🟠 当前力场是否适合该体系 🟠 离子参数是否与所用水模型兼容
这也是为什么很多金属离子体系,不能简单地“加一个离子进去”就结束了。
🔴 05|特别注意:离子半径不是唯一固定值
⚠️ 同一个离子,在不同资料中查到的半径可能并不完全一样。
这并不一定意味着某一组数据是错误的。
因为离子半径会受到很多因素影响,例如:
🟢 氧化态 🟢 配位数 🟢 晶体结构 🟢 化学环境 🟢 自旋状态 🟢 半径定义方法 🟢 数据来源
因此科研中经常会看到:
🔴 同一个元素、同一个价态,不同文献给出的离子半径仍然可能存在差异。
这是正常现象。
🟠 06|正式科研时应该以什么数据为准?
如果只是:
🟢 快速判断趋势、比较不同离子的尺寸
这两张图已经非常方便。
但如果涉及:
力场参数构建 金属离子参数化 配位距离定量分析 论文数据比较 模型参数验证
建议优先参考:
🟠 具体力场参数
🔵 权威数据库
🟢 原始文献
而不要直接把周期表里的某一个半径数值,当成分子动力学中的“原子尺寸参数”。
🔵 07|一个很实用的单位换算
做分子模拟的同学建议记住:
🟢 1 Å = 100 pm
同时:
🟢 100 pm = 1 Å = 0.1 nm
对于 GROMACS 用户尤其方便。
因为 GROMACS 中:
🟠 距离通常使用 nm 作为单位
例如:
2 Å = 0.2 nm
3 Å = 0.3 nm
5 Å = 0.5 nm
看到论文中的 Å,就可以很快换算成 GROMACS 中常用的 nm。
今天分享的两张图:
🔵 第一张
适合:
快速看离子尺寸和周期变化趋势
🟢 第二张
适合:
查询原子半径、共价半径以及不同价态离子半径
如果你平时做:
GROMACS|分子动力学|材料模拟|金属离子体系|电解液|蛋白配体|配位分析|力场参数
建议收藏下来。以后很多时候都会用到。
🟠 特别说明
本文中的半径数据主要用于科研学习、趋势判断与快速查询。 不同文献、不同配位环境以及不同半径定义下,数值可能存在差异。
🔴 如用于正式科研计算、参数构建或定量分析,请以具体力场、权威数据库及原始文献为准。
🔴图片说明:本文部分图片来源于网络公开资料,仅用于科研学习与知识分享。如涉及版权,请联系删除。