
刘建川・GROMACS 实战 | 适配无机体系、金属体系、界面的专用力场
目前GROMACS常用力场大多偏向有机体系,即便有部分无机、金属原子参数,模拟精度和效果也往往不尽人意。Heinz团队专门开发了IFF(Interface Force Field)界面力场,同时配套完善的表面模型数据库,囊括1~1000纳米尺度的矿物、金属、氧化物、生物聚合物等现成结构模型,非常适合各类无机与界面模拟课题。
一、IFF力场核心突出优势
大幅降低表面与界面能量误差,将原有最高500%的误差压缩至10%以内,可精准实现吸附、取代、组装过程的定量计算; 晶格参数适配范围更广、计算精度大幅提升; 化学精度可达1千卡/摩尔,性能优于同类替代力场及普通DFT计算水平; 数据库持续更新扩容,包含纳米颗粒表面化学、pH值影响、晶体切面、阳离子交换等关键模型,满足科研定量预测需求; 支持化学反应与多尺度模拟拓展,衔接量子力学电子结构、反应过程及介观模拟,可实现从单原子到微米级复杂体系建模。
二、IFF力场适配体系范围
该力场可直接应用于以下各类体系及界面模型:
粘土矿物:高岭石、云母、不同阳离子密度蒙脱石、叶蜡石等; 硅基体系:方石英、石英、无定形二氧化硅,含各类硅醇、硅氧烷端接表面及不同pH、电离度的二氧化硅纳米颗粒模型; 羟磷灰石:不同pH条件下晶胞、常用切面、纳米晶体及缓冲液配套模型; 水泥矿物:硅酸三钙、铝酸三钙、钙矾石、托贝莫来石、C-S-H等,含晶胞、水合相及各类切面结构; 硫酸盐钙体系:硬石膏、半水硫酸钙、二水硫酸钙(石膏)晶胞及可自主构建切面模型; 高分子体系:PEO聚环氧乙烷; 金属晶体:Ag、Al、Au、Cu、Ni、Pb、Pd、Pt,自带晶胞与超胞模型,可快速搭建{111}、{100}、{110}表面及纳米棒、纳米颗粒结构。
三、资源获取渠道
IFF力场结构模型、配套脚本可通过官网下载: https://bionanostructures.com/interface-md/
也可加入QQ群:709020941,获取修改版转换脚本、全套模拟干货与指导。
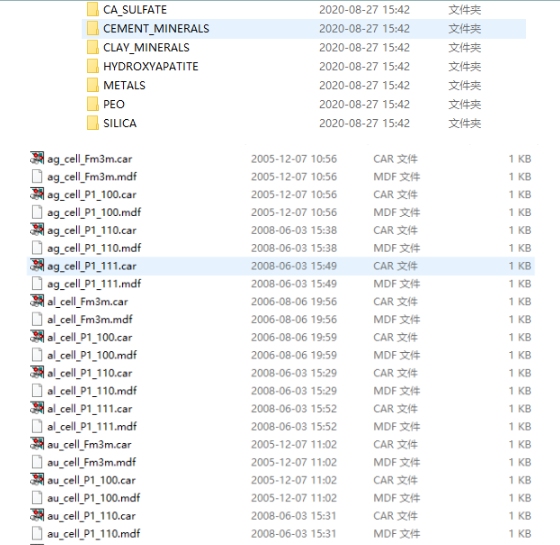
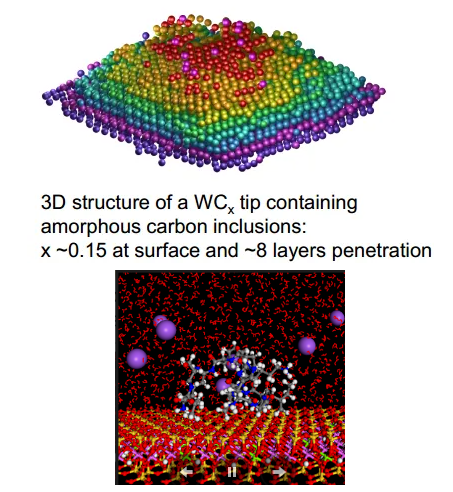
所用于模拟课题部分截图如下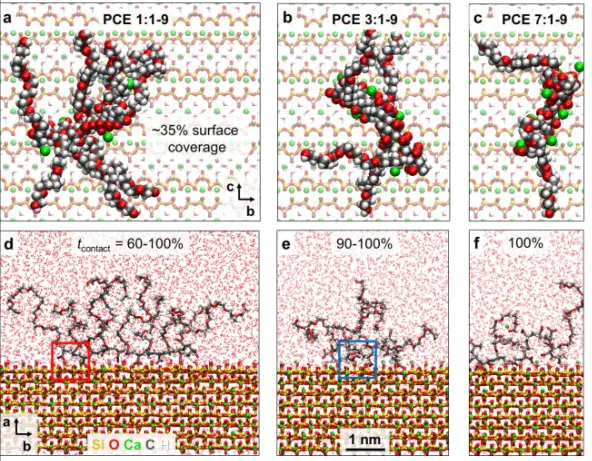
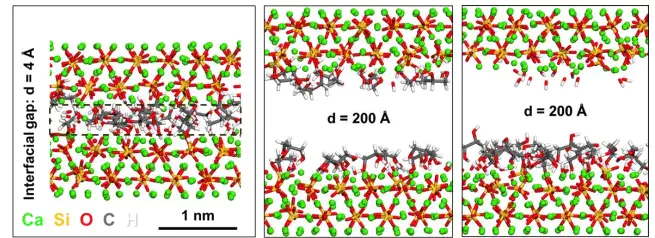
数据库内原始文件均为LAMMPS格式,无法直接用于GROMACS,下面给大家完整讲解LAMMPS模型转GROMACS可用文件的实操流程。
四、IFF模型转GROMACS格式完整步骤
1. 制备car结构文件
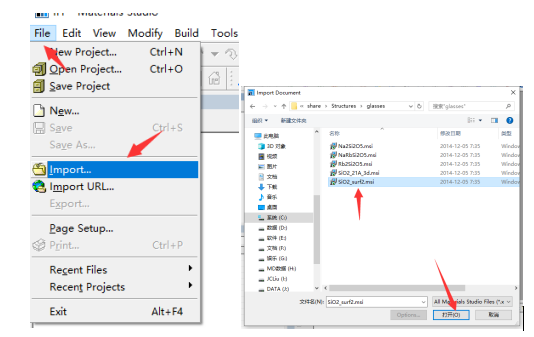
可直接选用数据库中尺寸匹配的car文件;若无适配结构,借助Materials Studio自建,以石英为例: 导入晶体数据库、cif或pdb结构文件 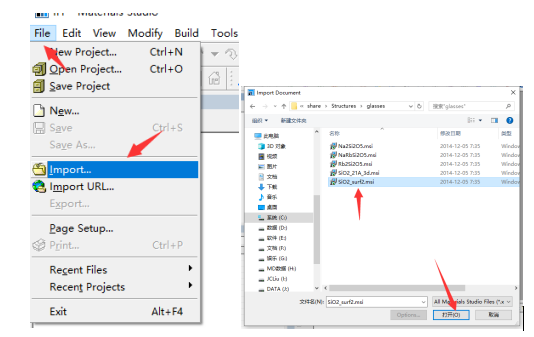
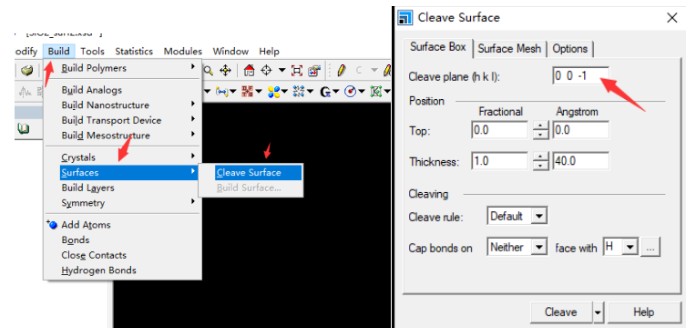
调整模型尺寸、扩包、切面,构建目标结构;
新建模拟盒子,设置pcff/cvff力场类型,晶体结构需先去除周期性,运行生成盒子;
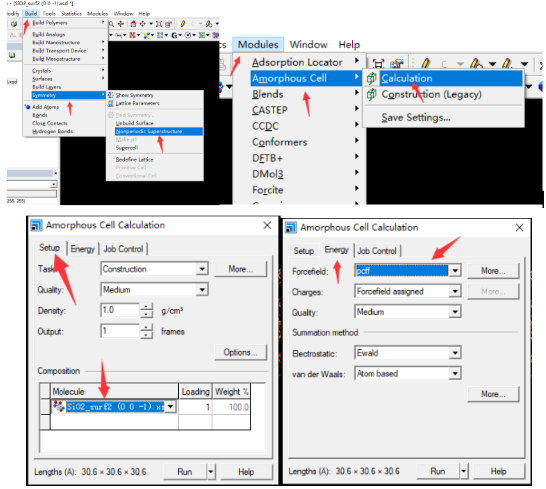
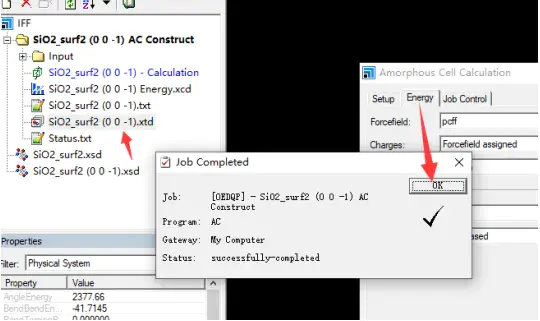
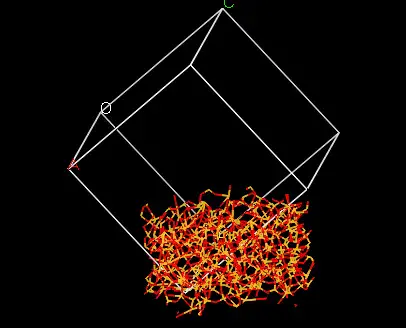
模型盒子不匹配无需调整,后期生成gro文件再优化即可;
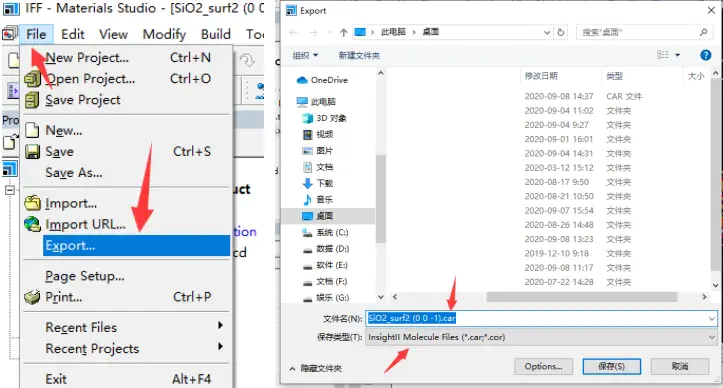
将结构保存为car格式文件;
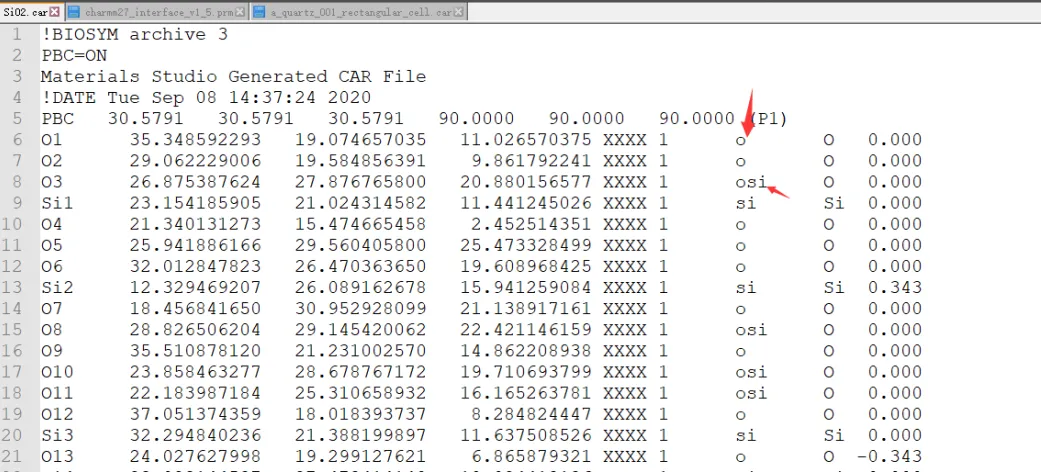
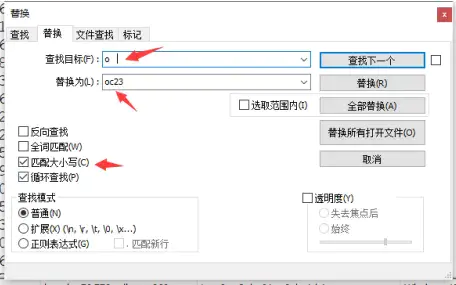
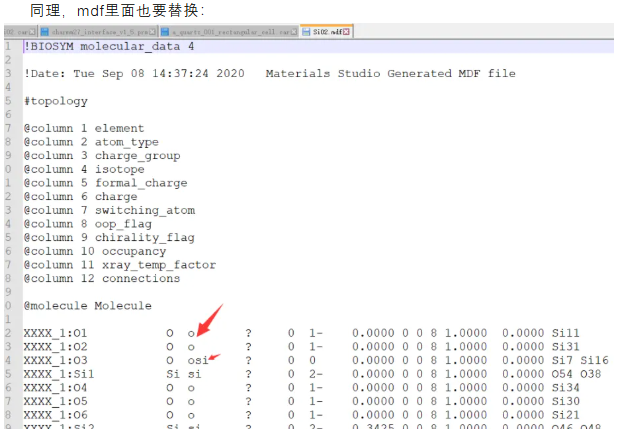
2. Linux环境依赖安装
安装Python3.6及以上版本,并配置MDAnalysis库:
apt install pythonpip install MDAnalysis3. 编译配置msi2lmp工具
上传msi2lmp至Linux目录,进入源码目录编译:
cd msi2lmp/srcmake编辑环境变量配置文件,写入工具路径:
vim ~/.bashrc添加下方内容,替换为自身msi2lmp/src绝对路径:
export PATH=/****/****/msi2lmp/src:$PATH刷新环境变量即可生效。
4. 新建工作目录
自定义新建文件夹(如SIO_IFF),将frc_files文件夹放置在同级目录下。
5. 上传必备文件
将以下文件统一放入SIO_IFF工作目录:
charmm27_interface_v1_5.prm interfaceff2gro.py 自制/下载的SiO2.car、SiO2.mdf
注:此文所用为修改版interfaceff2gro.py,和官网原版运行方式不同,可规避msi2lmp配置报错问题。
6. 一键生成GROMACS拓扑与结构文件
执行转换脚本命令:
python interfaceff2gro.py SiO2.car运行完成即可自动生成GROMACS可用的itp、gro、top文件。
五、混合体系与其他力场适配说明
若体系为无机界面+有机小分子复合模型,有机小分子可单独生成CHARMM力场itp文件,可参考公众 号往期教程:刘建川・GROMACS 实战 | CHARMM力场。
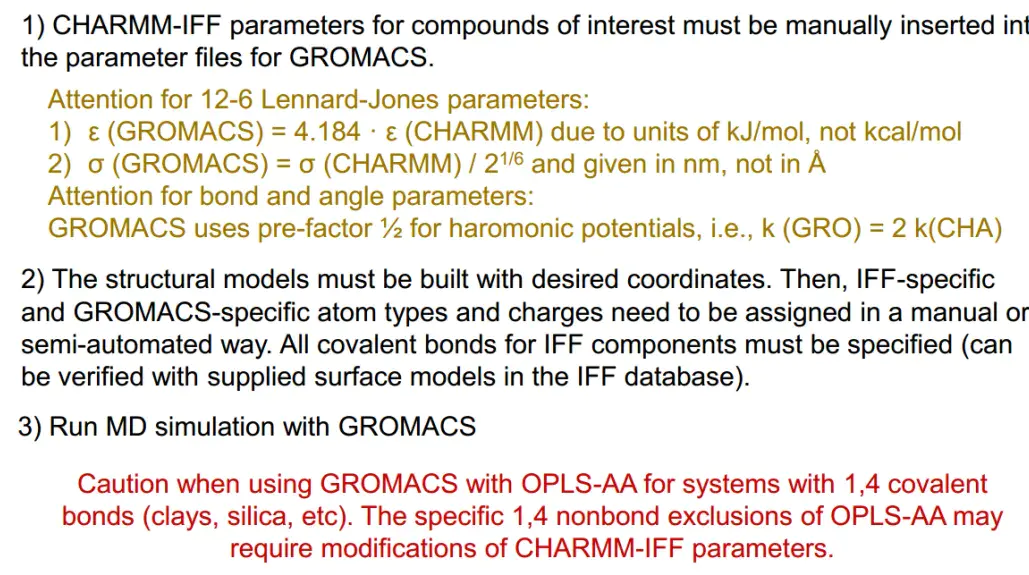
IFF力场同样支持GROMOS、OPLS-AA力场,但无法通过脚本自动转换,需要手动换算LJ参数完成适配。
六、常见报错及解决方案
报错1:原子质量与元素不匹配
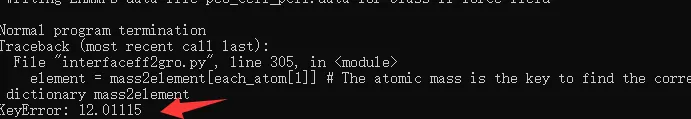
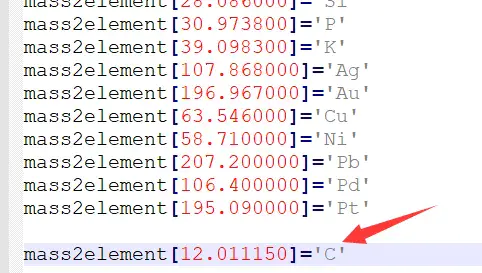
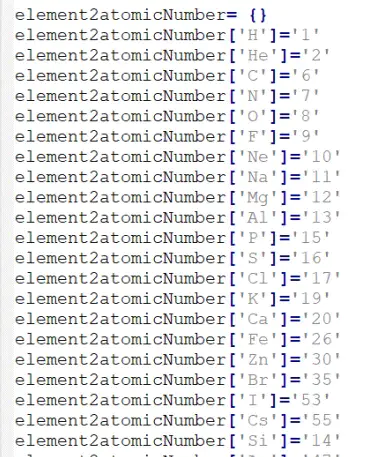
提示原子质量参数对应错误时,打开interfaceff2gro.py脚本,在质量定义区域按照现有格式,补充缺失元素的原子质量与序号定义即可。
报错2:提示找不到对应原子类型
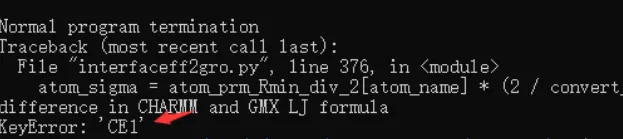
报错原因是IFF力场参数文件中无该原子类型的sigma、epsilon参数。 只需打开charmm27_interface_v1_5.prm,在文件末尾按照格式补充缺失原子类型及对应参数;脚本会自动读取data文件原子类型,匹配prm文件参数,补充后即可正常运行。
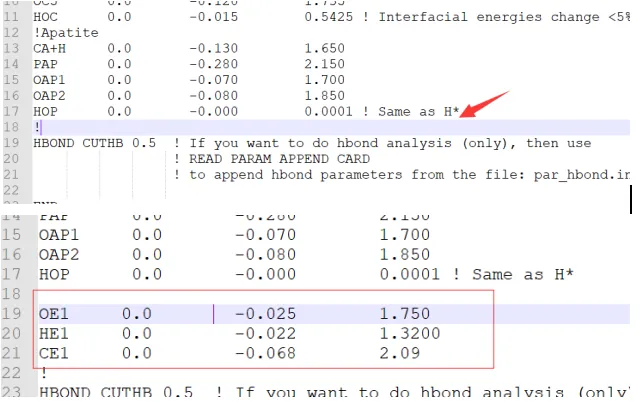
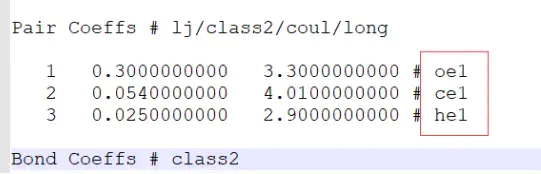
依托这套完整的转换方法,就能把IFF数据库中各类无机晶体、金属材料、复合界面模型,快速转为GROMACS标准拓扑与结构文件,轻松开展界面吸附、材料力学、无机复合体系等高精度分子动力学模拟研究。


