
刘建川・GROMACS 实战 | 生成OPLSAA力场
大家好,我是刘建川,14年深耕GROMACS分子模拟领域,始终专注分子模拟实战。上一期讲了ATB 生成小分子 TOP (ITP),今天给大家详细讲解小分子OPLS-AA力场TOP、ITP拓扑文件的两种主流生成方法,全程实操步骤拆解,跟着做就能一键生成可用力场文件。
一、使用 MKTOP 离线工具生成 OPLS-AA 力场
1. 官网下载工具
MKTOP 是免费自动化拓扑构建工具,支持生成 OPLS-AA、AMBER03 力场,基于Perl脚本开发。 官网地址:http://www.aribeiro.net.br/mktop/
进入官网填写姓名、邮箱、单位、国家,点击send,页面下方出现蓝色 Download MKTOP 按钮,点击即可下载安装包。
2. 解压并上传至Linux目录
将下载好的压缩包上传至Linux工作目录,执行解压命令:
tar -xvf mktop_2.2.1.tar解压后得到核心文件:readme.txt 和 mktop_2.2.1.pl
3. 修改脚本GROMACS力场路径
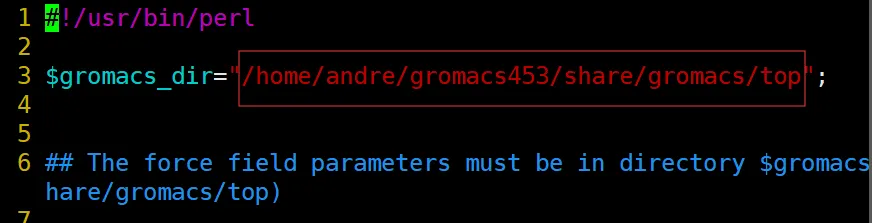
用vi编辑器打开脚本,修改GROMACS力场安装目录:
vi mktop_2.2.1.pl将脚本中默认力场路径,替换为自己服务器GROMACS实际安装路径,示例: /opt/gromacs/share/gromacs/top 修改完成后保存退出。
4. 准备分子PDB结构文件
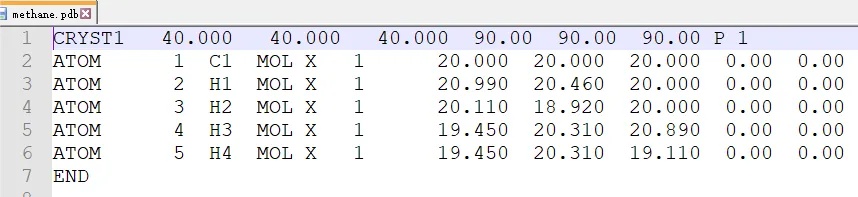
提前优化并导出目标小分子的 PDB文件,保证原子结构规整、无冗余杂原子。
5. 制作原子电荷文件
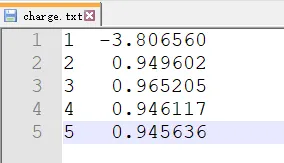
MKTOP 无法自动生成原子电荷,需借助高斯等量化软件优化结构并计算电荷。 新建电荷文件(命名如 charge.txt),原子顺序必须和PDB文件严格对应,参照甲烷格式逐行编写原子电荷数值。
6. 格式转换 + 执行生成命令
Windows生成的PDB编码与Linux不兼容,先转为Linux标准格式:
dos2unix methane.pdb执行MKTOP生成拓扑文件完整命令:
perl mktop_2.2.1.pl -i methane.pdb -c charge.txt -o top.top -ff opls -conect yes参数说明:
-i:指定输入PDB文件-c:指定原子电荷文件-o:输出拓扑文件名-ff opls:选择OPLS-AA力场,也可改为amber生成AMBER力场-conect yes:识别PDB中成键信息
若无提前计算的原子电荷,可省略
-c charge.txt参数,生成拓扑中电荷默认置为0。
7. 查看生成结果
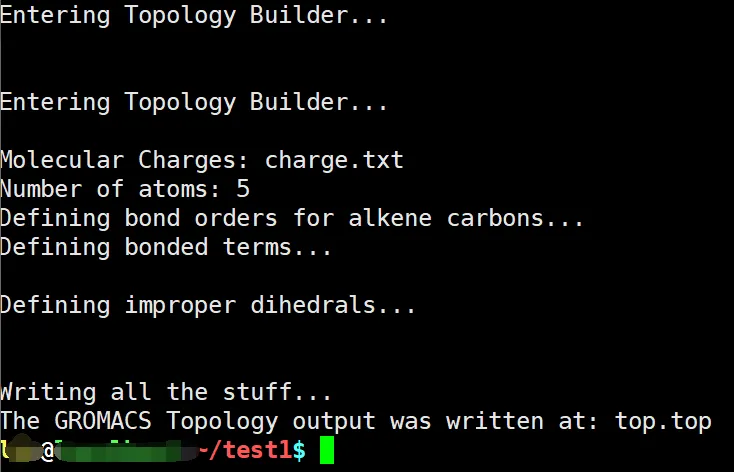
命令执行完成后,当前目录自动生成 top.top 拓扑文件,终端同步输出生成日志信息。
8. TOP 文件转为 ITP 单体文件
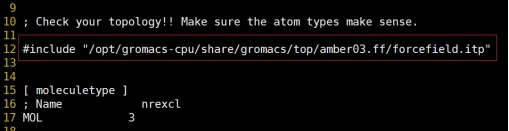
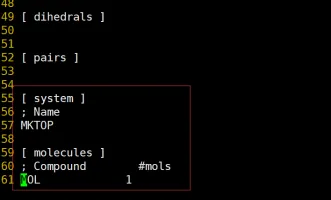
若只需单独小分子ITP文件,直接将 top.top 重命名为自定义名称 .itp,删除文件中冗余的系统拓扑字段,后续即可在主拓扑文件中用#include引用。
二、使用 LigParGen 在线工具生成 OPLS-AA 力场
1. 进入官方网站
官网地址:http://www.aribeiro.net.br/mktop/
2. 上传分子并设置电荷
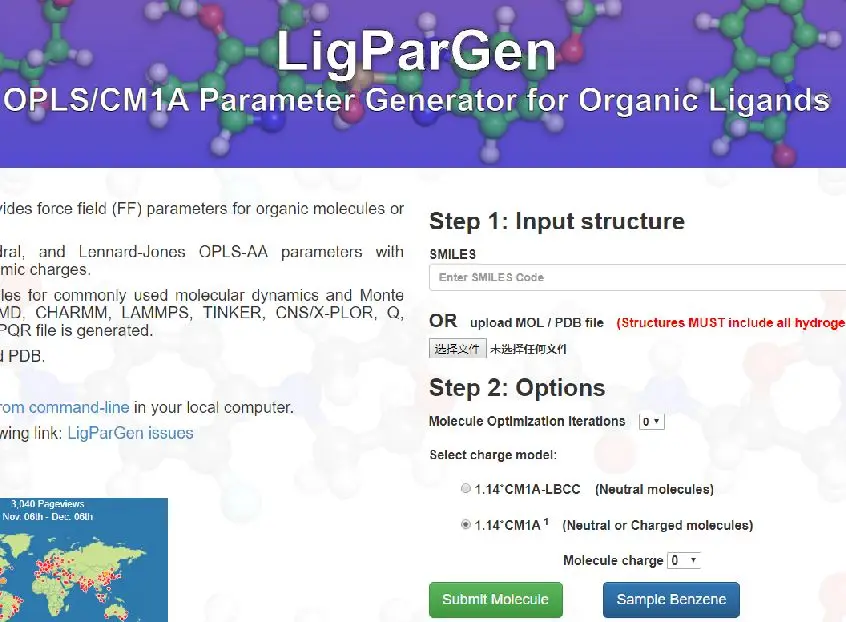
上传小分子结构文件,设置原子电荷类型: 支持 1.14*CM1A 和 1.14*CM1A-LBCC 两种,后者带有LBCC校正,适配更多科研体系。
3. 提交计算等待生成
参数设置完成后点击 Submit Molecule,等待后台 完成结构优化与力场参数拟合。
4. 下载力场文件
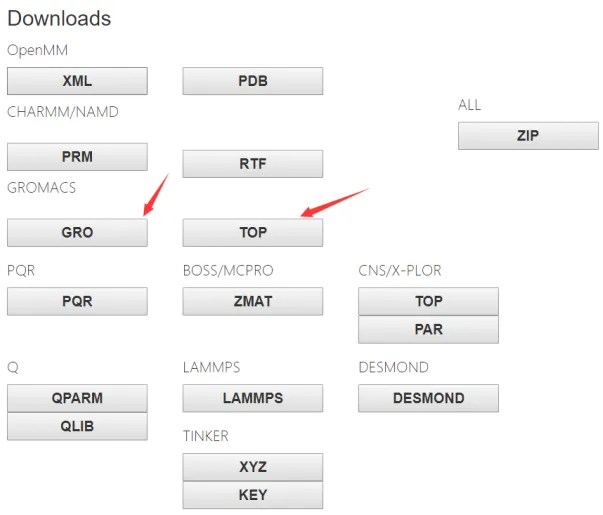
计算完成后页面提供下载入口,直接获取 gro结构文件、top拓扑文件。
5. ITP文件使用注意事项
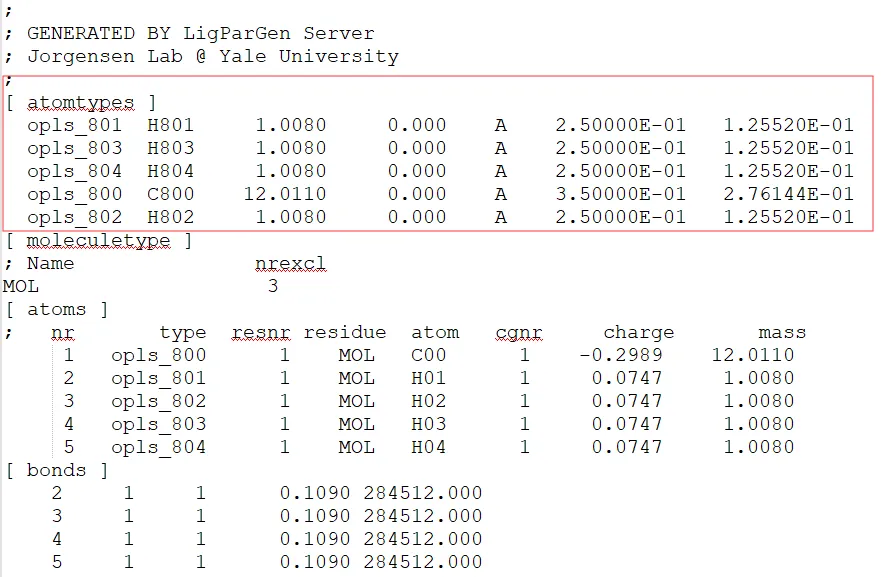
生成的ITP文件包含原子类型非键参数,可整合到GROMACS力场库 ffnonbonded.itp 中; 建模模拟必须使用在线生成的gro文件,不可沿用原始PDB文件,避免原子编号、成键错乱。
以上两种是科研中最常用的小分子OPLS-AA力场TOP/ITP生成方案:MKTOP适合本地离线批量处理,适合有Linux基础、需要批量建模的场景;LigParGen在线工具零配置、上手极简,新手首选。大家可以根据自身科研需求任选一种方法,轻松搞定小分子力场构建,无缝接入GROMACS分子模拟计算。后续想学更多力场生成、拓扑构建实操技巧,可持续关注分享。


