
刘建川・GROMACS 实战 |重水(D₂O)ITP 拓扑文件制作流程
大家好,我是刘建川,14年深耕GROMACS分子模拟领域,始终专注分子模拟实战。今天为大家讲解重水(D₂O)ITP拓扑文件的完整制作方法,基于文献SPC/HW模型,适配OPLSAA力场与GROMACS模拟。
一、获取重水力场参数
先通过文献确定重水的LJ参数与电荷参数,本案例采用SPC/HW重水模型,参数取自文献: J. Chem. Phys. 114, 8064 (2001)
J. Chem. Phys. 114, 8064 (2001); https://doi.org/10.1063/1.1359183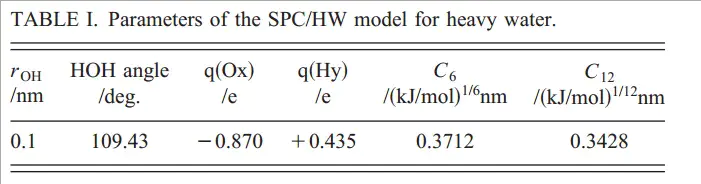
该模型关键参数如下,LJ参数公式与OPLSAA力场一致、单位匹配GROMACS默认设置,可直接使用;其中LJ参数为O–O相互作用,H–H间LJ参数均为0。
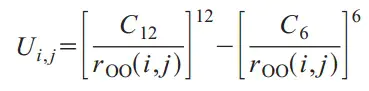
二、制作重水ITP文件
从oplsaa.ff文件夹中复 制spc.itp,并重命名为spc_HW.itp,仅修改[ atoms ]区块内容,其余配置保持不变:
[ atoms ]; nr type resnr residue atom cgnr charge mass 1 opls_116D 1 SOL OD 1 -0.870 2 opls_117D 1 SOL DW1 1 0.435 3 opls_117D 1 SOL DW2 1 0.435三、修改ffnonbonded.itp
在力场文件ffnonbonded.itp末尾添加重水对应原子类型,注意氘核(D)质量为2.01410:
opls_116D OD 8 15.99940 -0.870 A 3.71200e-01 3.42800e-01opls_117D DW 1 2.01410 0.435 A 0.00000e+00 0.00000e+00四、模拟拓扑调用
模拟时在拓扑文件(.top)中调用修改后的spc_HW.itp与oplsaa.ff力场;结构文件可直接沿用常规SPC水的spc216.gro。 模拟过程中若出现原子名不匹配的警告,直接忽略即可,不影响正常计算。
完成以上全部配置后,就可以在GROMACS中稳定开展重水相关体系的分子动力学模拟,参数匹配度与计算兼容性均可满足常规科研模拟需求。
来源:模拟之家
登录后免费查看全文
著作权归作者所有,欢迎分享,未经许可,不得转载
首次发布时间:2026-07-21
最近编辑:2月前

博士
分子模拟实战、GROMACS

相关推荐
最新文章
热门文章
