- 作者优秀
- 博士学历
- 内容充实
- 工程案例/内容体系完整
- 平台推荐
- 主编推荐/内容稀缺
- 增值服务
- Vip答疑服务
服务:
- 课程资料下载
- 90天知识圈
- 在线开票
- 提供培训通知
- 交流群
本课适合哪些人学习:
1. 硕博研究生:做翻译后修饰蛋白、非标准氨基酸、共价修饰残基模拟;运行`pdb2gmx`频繁出现`Residue not found`报错;会生成小分子 ITP,但不知道如何把残基参数接入蛋白肽链主链;不理解 rtp、hdb、residuetypes.dat 文件的作用。
2. 青年科研人员:研究含特殊修饰残基蛋白体系,网上教程大多只教独立小分子参数,缺少蛋白链内残基完整处理流程;遇到原子名称不匹配、残基连接出错、加氢异常、质子化状态混乱,手动修改拓扑频频翻车;希望自主扩展 GROMACS 力场数据库,而不是到处寻找现成参数文件。
3. 计算生物、生物物理、计算化学方向研究者:需要把非标准残基真正整合进蛋白力场,让 pdb2gmx 可以直接识别该残基生成完整蛋白拓扑,产出论文可用的模拟体系。
> 前置基础:掌握普通蛋白 GROMACS 模拟流程,了解基础拓扑文件概念,无需非标准残基处理经验。
你会得到什么:
1. 理解 rtp 残基拓扑库、hdb 加氢数据库、residuetypes.dat 残基类型定义文件的功能;搞懂 pdb2gmx 识别、构建残基的完整机制,不再机械复制修改文件应付报错。
2. 掌握蛋白链内非标准残基完整实操流程。基于真实蛋白案例,完成残基提取、相邻残基截取、结构封端、补氢、质子化状态判定、参数化全套流程;区分孤立小分子和蛋白链内残基的处理差异。
3. 掌握 rtp、hdb 文件编写与整理:由参数文件生成适配力场的 rtp 与 hdb,处理原子名称、残基名称、残基首尾连接原子、加氢规则等关键信息。
4.实现力场数据库扩展,pdb2gmx 直接识别新残基:把自制残基数据库加入对应力场目录,修改 residuetypes.dat,直接使用 pdb2gmx 生成包含非标准残基的完整蛋白拓扑,而不是简单拼接 ITP 文件。
5. 配套课程权益:课程资料下载、90 天知识圈;支持在线开票;课程基于 GROMACS2026.3 及以上版本实操演示。
课程介绍:
本课程是 GROMACS 进阶专题实战课,聚焦蛋白中非标准氨基酸、翻译后修饰残基、共价修饰残基的力场数据库扩展与拓扑构建。**可用于磷酸化、甲基化等翻译后修饰蛋白、非标准氨基酸蛋白体系模拟,解决 pdb2gmx 无法识别自定义残基的难题,支撑毕业论文、SCI 论文修饰蛋白分子动力学模拟体系搭建工作**。
本课程还为付费用户提供VIP群进行交流、答疑服务、持续加餐内容、提供定制化培训和咨询服务、仿真人才库高新内推就业、仿真秀还提供奖学金、学完此课程,推荐学习者报名参加工业和信息化部教育与考试中心颁发的——工程仿真技术(CAE分析职业能力等级评价证书)。
一、为什么要开设这门课程
很多已经熟练普通蛋白 GROMACS 模拟的科研人员,一旦 PDB 中出现非标准残基就会陷入困境:运行 pdb2gmx 直接抛出`Residue not found`致命错误;网上大量教程只讲解独立小分子配体 ITP 生成,没有讲如何处理**嵌入蛋白肽链中间**的修饰残基;很多同学生成小分子参数之后,不知道如何处理残基 N 端、C 端与相邻氨基酸的成键连接;不清楚 rtp、hdb、residuetypes.dat 各自的作用,只会盲目复 制网络片段,造成加氢异常、成键错乱;原子名称不匹配、质子化状态判断错误,后续模拟出现键长异常、体系崩溃;简单把 ITP 通过`#include`拼接到 top 文件,而不是让 pdb2gmx 原生识别残基,后续索引、残基操作处处受限;缺少完整端到端实操案例,零散教程只讲局部步骤,学员很难独立完整完成力场数据库扩展。
本课程针对以上科研痛点,厘清独立小分子和蛋白链内残基的处理差异,结合真实蛋白案例完整演示整套工作流。讲解 pdb2gmx 读取残基数据库的底层逻辑,实操完成残基截取封端、质子化处理、参数构建、rtp/hdb 编写、力场目录扩展,最终实现 pdb2gmx 原生识别自定义非标准残基生成完整蛋白拓扑。帮助学员跳出模板依赖,具备自主扩展 GROMACS 蛋白力场数据库的能力,能够独立处理课题中的各类修饰、非标准残基蛋白模拟。
二、课程亮点有哪些
1. 区别普通小分子参数教学,聚焦链内非标准残基:课程核心不是教如何生成小分子 ITP,而是解决**蛋白肽链内部非标准残基接入力场数据库**的科研痛点,解决 pdb2gmx 识别失败问题。
2. 拆解底层数据库文件,知其然更知其所以然:讲解 rtp/hdb/residuetypes.dat 文件原理,不只是复 制粘贴现成片段,学员可以迁移处理自己课题的各类修饰残基。
3. 完整闭环真实案例实操:从蛋白 PDB 出发,经过结构处理‑参数构建‑rtp/hdb 编写‑力场扩展‑pdb2gmx 重生成拓扑完整链路,覆盖封端、质子化、原子名匹配等网上教程经常跳过的细节。
4. 直击高频实操坑点:解决残基首尾连接异常、加氢错误、原子名不匹配、残基类型识别失败等常见问题,理清链内残基和独立小分子处理的本质差异。
5.刘建川博士(刘十三)基于科研实际遇到的非标准残基报错场景开发课程,贴合论文模拟体系需求。提供VIP群答疑服务,配套资料可反复复盘。
三、课程的主要内容及大纲
本课程是一套围绕 GROMACS 非标准残基处理和力场数据库扩展设计的专题实战课程。
课程基于 GROMACS 2026.3 以上版本,首先讲清楚 GROMACS 残基数据库及 pdb2gmx 的工作逻辑,再通过真实蛋白中的非标准残基案例,完整演示从结构处理、封端和质子化,到参数生成、rtp / hdb 构建、数据库更新以及最终生成蛋白拓扑的全过程。
第 1 讲|GROMACS 残基数据库原理,非标准残基预处理(17 分钟|可预览 2 分钟)
pdb2gmx 工作机制;rtp、hdb、residuetypes.dat 文件详解
识别蛋白 PDB 内部的非标准残基,区分链内残基与独立小分子
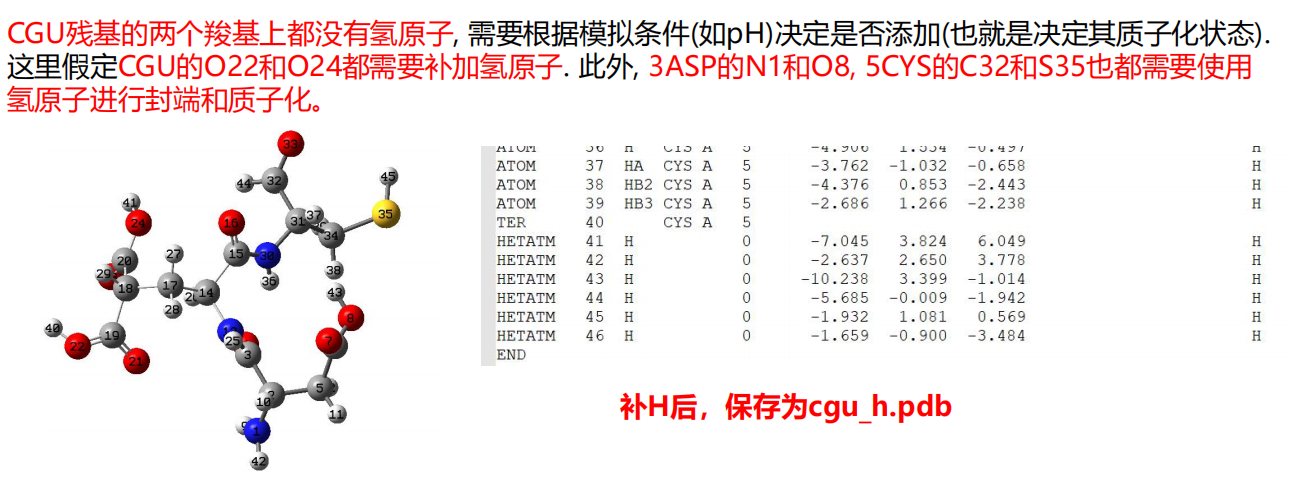
残基提取,截取相邻氨基酸,结构封端处理
加氢处理,残基质子化状态分析与确定
结构预处理,准备用于参数化的分子结构
第 2 讲|参数构建、rtp/hdb 生成,扩展力场数据库,pdb2gmx 生成完整拓扑(33 分 21 秒|可预览 3 分钟)
AmberTools/acpype 生成基础 ITP 参数文件
基于参数整理编写 rtp 残基拓扑库文件
hdb 加氢数据库文件构建,定义残基加氢规则
原子名称、残基名称、首尾连接原子核对修正
修改 residuetypes.dat,将新残基注册为蛋白残基
将 rtp/hdb 部署到对应力场目录,备份原始力场文件
实操运行 pdb2gmx,直接识别非标准残基输出完整蛋白拓扑
结果校验,常见报错排查,课题迁移注意事项
课程覆盖知识点清单
✅GROMACS 残基数据库:rtp /hdb/residuetypes.dat 原理
✅pdb2gmx 读取残基数据库逻辑
✅蛋白中非标准残基识别
✅链内残基截取、相邻残基处理、结构封端
✅氢原子补加、质子化状态判定
✅AmberTools /acpype 参数构建
✅ITP 文件整理处理
✅rtp 残基拓扑库编写、hdb 加氢库构建
✅原子名称、残基名称、首尾连接原子修正
✅力场数据库扩展部署
✅pdb2gmx 原生识别非标准残基,生成完整蛋白拓扑
这套课解决的核心问题不是“如何给一个小分子做参数”,而是:如何让一个力场原本不认识的非标准残基,真正进入 GROMACS 的蛋白建模体系。
四、购买的注意事项
1、本课程为无形商品,为用户提供免费试看内容,不支持无理由退款。
2、由于ios系统(苹果手机/电脑/IPAD)购买无形商品和服务,需用户在苹果商店充值秀币后下单,并征收30%的苹果税。推荐苹果用户在仿真秀官网选择微 信和支付宝直接支付,购买成功后支持在苹果手机和电脑观看。
3、课程资料请在本详情页附件下载。云盘下载有可能失效,请联系客服人员加入VIP订阅用户群,不局限课程配套资料,还可以与同行交流行业学习资料、加餐内容、高薪内推、讲师答疑等附件服务。
4、更多行业学习资料凭借订单截图和账号,申请加入VIP群,联系作者获得,仅限购买用户一人进群获得。禁止同一订单或账号多人申请进群,账号登录异常将账号停用处理。
课程相关图片: